Du laboratoire au chevet du patient
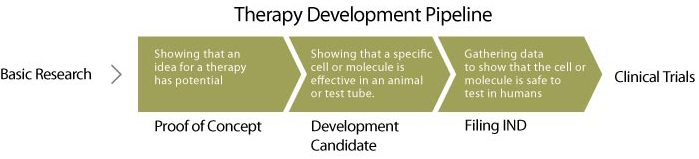
Le pipeline de développement guide les thérapies depuis la découverte à un stade précoce jusqu'à la recherche préclinique et à l'application clinique.

Faire passer une thérapie d’une idée issue d’un laboratoire de recherche à des essais cliniques n’est pas une mince affaire, mais un processus réglementaire bien établi guide le processus. Le CIRM accélère le processus depuis les découvertes en laboratoire jusqu’aux traitements qui sauvent des vies en fournissant un soutien financier à chaque étape.
Le pipeline de développement
Comment une idée devient-elle un médicament ?
Premières recherches :
Recherche de découverte
Lors de la phase de découverte , les idées de thérapies cellulaires et géniques sont testées en laboratoire. Par exemple, lors de recherches fondamentales préalables, des scientifiques peuvent avoir identifié un moyen d'induire la différenciation de cellules souches en neurones et émettre l'hypothèse que ces neurones pourraient réparer une lésion de la moelle épinière. Ils testent ensuite ce candidat thérapeutique (les neurones) sur des modèles animaux ou d'autres systèmes modèles de la maladie, afin de déterminer s'il présente une activité de modification de la maladie reproductible. Les candidats qui présentent ces effets souhaitables sont appelés candidats au développement et passent à la phase de développement translationnel.
Recherche à mi-parcours :
Recherche de traduction
Lors de la phase translationnelle, les scientifiques approfondissent leurs travaux afin de confirmer la faisabilité de la fabrication et de l'administration du candidat-médicament en tant que traitement. Ils s'attachent à développer un procédé de fabrication reproductible et à grande échelle et réalisent des expériences préliminaires de sécurité sur des animaux. Ils peuvent également optimiser la dose efficace chez le modèle animal et déterminer la meilleure voie d'administration du traitement. Après avoir recueilli toutes ces données, les scientifiques organisent une réunion de pré-autorisation de mise sur le marché ( pré-IND ) avec la Food and Drug Administration ( FDA ) afin d'obtenir son avis sur les travaux précliniques restants avant de solliciter l'autorisation de mener un essai clinique chez l'humain.
Crédit photo : Cal Poly Humboldt
Recherche en phase avancée :
Recherches favorisant l'IND
Après la réunion préalable à la demande d'autorisation d'essai clinique (IND), les investigateurs doivent fabriquer le produit selon les Bonnes Pratiques de Fabrication ( BPF ), comme l'exigent les essais cliniques chez l'humain. Ils réalisent également des études de sécurité formelles, conformes aux Bonnes Pratiques de Laboratoire ( BPL ), sur des modèles animaux, en utilisant la même posologie et la même fréquence d'administration que celles prévues chez l'humain, et élaborent un protocole clinique formel pour un essai clinique. Toutes ces informations sont soumises à la FDA sous la forme d'une demande d'autorisation d'essai clinique (IND). Si la FDA juge les informations fournies satisfaisantes, elle autorise les investigateurs ( promoteurs de l'essai clinique ) à initier un essai clinique afin d'évaluer l'innocuité du produit chez l'humain.
Recherche clinique:
Les recherches de découverte, translationnelles et précliniques fournissent toutes des données qui étayent la justification de tester le candidat sur les humains. Traditionnellement, les essais cliniques se déroulent en trois phases, chacune devant être examinée par la FDA avant de passer à l'étape suivante.
Les essais cliniques portent sur un nombre très réduit de personnes et visent principalement à vérifier si la thérapie proposée est sûre, mais aussi à rechercher des signes précoces indiquant qu'elle pourrait être efficace dans le traitement de la maladie. En outre, différents niveaux de dose ou schémas posologiques peuvent être étudiés.
Les essais cliniques incluent un peu plus de personnes et continuent de surveiller la sécurité tout en commençant à examiner plus rigoureusement les signes indiquant que le traitement est efficace.
Des essais cliniques sont réalisés s'il existe des signes indiquant que la thérapie est efficace dans l'essai de phase 2. Ces essais incluent un plus grand nombre de personnes et comportent généralement un groupe témoin, afin d'obtenir des données statistiques étayant l'idée que la thérapie bénéficie réellement aux patients.
Commercialisation
Après la phase 3, le promoteur peut demander une autorisation de mise sur le marché pour fabriquer et commercialiser le médicament. Dans le cas des thérapies cellulaires et géniques, il s'agit d'une demande d'autorisation de mise sur le marché d'un produit biologique (BLA) . La FDA examine toutes les données précliniques, de fabrication et d'essais cliniques, afin de s'assurer que les patients bénéficient du traitement et que ce bénéfice est supérieur aux risques éventuels. Si la FDA juge le traitement sûr et efficace, elle peut autoriser son utilisation. C'est seulement à ce moment-là que les médecins peuvent prescrire ce traitement aux patients.