Del banco de trabajo a la cabecera de la cama
El proceso de desarrollo guía las terapias desde el descubrimiento en las primeras etapas, pasando por la investigación preclínica, hasta la aplicación clínica.

Llevar una terapia desde una idea en un laboratorio de investigación hasta su prueba en ensayos clínicos no es tarea fácil, pero una vía regulatoria establecida guía el proceso. El CIRM acelera el camino desde los avances de laboratorio hasta los tratamientos que salvan vidas al brindar apoyo financiero en cada etapa.
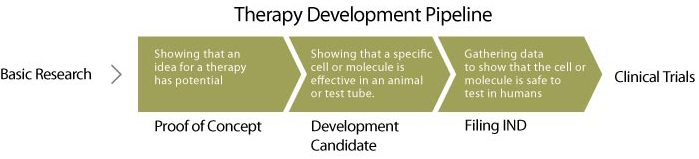
El oleoducto de desarrollo
¿Cómo una idea se convierte en medicina?
Investigación temprana:
Investigación de descubrimiento
En la fase de descubrimiento , las ideas para terapias celulares y génicas se prueban en laboratorios de investigación. Por ejemplo, en una investigación básica previa, los científicos podrían haber identificado una forma de inducir a las células madre a generar neuronas, y plantean la hipótesis de que estas neuronas podrían reparar una lesión de la médula espinal. Posteriormente, los científicos probarían este candidato terapéutico (las neuronas) en modelos animales u otros sistemas modelo de enfermedad, para determinar si el candidato tiene una actividad modificadora de la enfermedad reproducible. Los candidatos que muestran estos efectos deseables se denominan candidatos a desarrollo y avanzan a la fase de desarrollo traslacional.
Investigación en etapa intermedia:
Investigación translacional
En la fase traslacional, los científicos profundizan en el trabajo para consolidar la idea de que el fármaco candidato podría fabricarse y administrarse como terapia. Se esfuerzan por desarrollar un proceso de fabricación reproducible y escalable, y realizan experimentos preliminares de seguridad en animales. También pueden experimentar con la optimización de la dosis eficaz en el modelo animal y la mejor forma de administrar la terapia. Tras recopilar todos estos datos, los científicos organizan una reunión previa a la solicitud de autorización para un nuevo fármaco en investigación ( pre-IND ) con la Administración de Alimentos y Medicamentos ( FDA ), durante la cual obtienen la opinión de la FDA sobre el trabajo preclínico restante que realizarán antes de solicitar permiso para llevar a cabo un ensayo clínico en humanos.
Crédito de la fotografía: Cal Poly Humboldt
Investigación en etapa avanzada:
Investigación que facilita el IND
Tras la reunión previa a la solicitud de nuevo fármaco en investigación (IND), los investigadores deben fabricar el producto siguiendo las Buenas Prácticas de Fabricación ( BPF ), tal como se requiere antes de realizar pruebas en humanos. Además, llevan a cabo estudios formales de seguridad según las Buenas Prácticas de Laboratorio ( BPL ) en modelos animales, utilizando el mismo rango de dosis y frecuencia que se utilizaría en humanos, y elaboran un protocolo clínico formal para un ensayo clínico. Toda esta información se presenta a la FDA en forma de solicitud de nuevo fármaco en investigación (IND). Si la FDA está satisfecha con toda la información proporcionada, autorizará a los investigadores ( patrocinadores del ensayo clínico ) a iniciar un ensayo clínico para evaluar la seguridad del fármaco en humanos.
Investigación clínica:
Tanto la investigación de descubrimiento como la traslacional y la preclínica aportan datos que respaldan la justificación para probar el candidato en seres humanos. Tradicionalmente, los ensayos clínicos se realizan en tres fases, cada una de las cuales debe ser revisada por la FDA antes de avanzar a la siguiente etapa.
Los ensayos clínicos incluyen un número muy reducido de personas y su principal objetivo es comprobar si la terapia propuesta es segura, pero también buscar indicios tempranos de que pueda ser eficaz para tratar la enfermedad. Además, pueden explorarse diferentes niveles de dosis o regímenes de dosificación.
Los ensayos clínicos incluyen a un poco más de personas y continúan monitoreando la seguridad mientras comienzan a observar con más rigor los signos de que la terapia es eficaz.
Los ensayos clínicos se realizan si hay indicios de que la terapia es eficaz en el ensayo de fase 2. Estos ensayos incluyen un mayor número de personas y, por lo general, tienen un grupo de control, con el fin de obtener datos estadísticos que respalden la idea de que la terapia realmente beneficia a los pacientes.
comercialización
Tras la Fase 3, el patrocinador puede solicitar una licencia para fabricar y comercializar el fármaco. En el caso de las terapias celulares y génicas, esto se denomina Solicitud de Licencia Biológica (BLA, por sus siglas en inglés) . La FDA revisa todos los datos preclínicos, de fabricación y de ensayos clínicos, buscando evidencia de que los pacientes se benefician de la terapia y que este beneficio supera cualquier riesgo para la seguridad. Si la FDA determina que la terapia es segura y eficaz, puede otorgar la aprobación de la etiqueta. Solo entonces, los médicos podrán utilizar la terapia para tratar a los pacientes.